
Sindromul Marfan reprezintă o afecțiune genetică rară, cu un impact semnificativ asupra vieții pacienților. Caracterizat prin manifestări clinice variate, acest sindrom impune o abordare integrată a sănătății cardiovascular, oftalmologice și scheletice. De la predispoziția la dilatarea aortei până la diformități scheletale și complicații oculare, gestionarea sindromului necesită diagnostic precoce, monitorizare constantă și tratament personalizat.
Ce este sindromul Marfan și ce îl provoacă
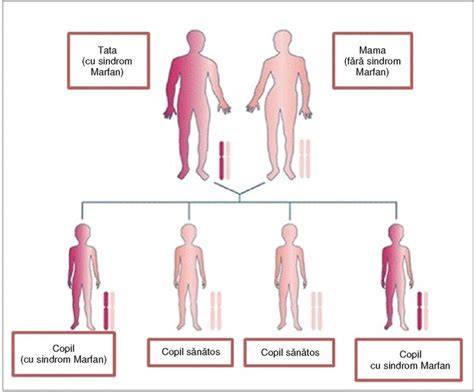
Sindromul Marfan este o tulburare genetică care afectează țesuturile conjunctive din corp, având ca rezultat o serie de modificări din diferite sisteme. Gena FBN1, care codifică proteina fibrilină-1, joacă un rol esențial în elasticitatea și rezistența țesuturilor. Mutțiile în FBN1 slăbesc țesutul conjunctiv, ceea ce poate duce la diformități și complicații multisistemice. În majoritatea cazurilor (aproximativ 75%), boala este moștenită de la un părinte afectat, însă în aproximativ o treime dintre cazuri nu este asociată cu o istorie familială anterioară.”
Tipuri de manifestări și impact asupra sănătății
Problemele cardiovasculare reprezintă cea mai gravă categorie de complicații, adesea rezultând în dilatarea aortei sau anevrism, ceea ce poate pune viața în pericol. Ectopia lentis (dislocarea cristalinului) este un alt criteriu major, împreună cu mutația patologică în gena FBN1. Pe lângă acestea, modificările scheletice precum înălțimea excesivă, brațe și picioare lungi, scolioza și pectus excavatum/carinatum pot afecta funcția respiratorie și aspectul fizic. Deseori simptomele pot apărea pentru prima dată la copii sau adolescenți, iar diagnosticul se bazează pe criteriile Ghent actualizate în 2010, evaluând multiple sisteme ale corpului și calculând un scor sistemic.
Diagnostic și criterii Ghent
Diagnosticul sindromului Marfan implică o combinație de evaluări clinice și teste de laborator. Criteriile Ghent includ: dilatarea aortei sau anevrism; ectopia lentis; mutații patogene în gena FBN1; și criterii sistemice care adună puncte pentru caracteristici din diferite sisteme. Alături de aceste criterii majore, se folosesc criteriile sistemice pentru a determina scorul total și pentru a confirma diagnosticul. Diagnosticul poate fi stabilit la orice vârstă, iar monitorizarea regulată este esențială pentru prevenirea complicațiilor grave.
Rolul testării genetice
Testarea genetică pentru mutația FBN1 este utilă pentru confirmarea diagnosticului, pentru consilierea familiei și pentru evaluarea riscului la urmași. Totuși, nu toți pacienții cu mutația dezvoltă manifestări identice, iar prezența mutației nu garantează apariția tuturor aspectelor clinice. Aproximativ un sfert dintre cazuri pot apărea ca mutații de novo, fără istoric familial.
Risc cardiovascular și alte complicații
Afectarea cardiacă și vasculară este prezentă la majoritatea pacienților cu sindrom Marfan. Dilatarea aortei poate evolua spre disecție aortică, ceea ce necesită evaluare cardiologică regulată. Prolapsul valvei mitrale, regurgitarea aortică, precum și alte anomalii cardiace pot apărea în timp. Cea mai gravă problemă este asociată cu riscul rupturii aortei, o urgență chirurgicală în cazurile de disecții spontane sau rapide creșteri ale diametrului aortei.
Diagnosticul la copii și adulți
Manifestările la copii pot include creștere în înălime, arahnodactilie și diformități toracice (pectus excavatum sau carinatum), hiperlaxitate articulară, scolioză și lent affectări oculare. La adulți, aceleași caracteristici pot persista, dar monitorizarea devine mai complexă din cauza riscului crescut de complicații legate de vârfurile de creștere osoasă și de modificările vasculare. Diagnosticul la orice vârstă necesită o abordare multidisciplinară: cardiolog, oftalmolog, ortoped, genetician și, dacă este cazul, alți specialiști.
Tratament și managementul sindromului Marfan
Tratamentul are ca scop prevenirea complicațiilor și menținerea calității vieții. Strategiile includ:
- Medicație cardiovasculară: beta-blocantele reduc stresul mecanic asupra aortei și presiunea arterială, ajutând la protejarea vaselor fragile.
- Monitorizare regulată: ecocardiografia și alte investigații imagistice pentru a urmări dimensiunea aortei și funcția valvelor.
- Tratament oftalmologic: corecția vederii prin ochelari sau lentile, cu intervenții chirurgicale în cazuri severe de dislocare a cristalinului sau alte complicații oculare.
- Terapia fizică și exerciții: menținerea flexibilității, întărirea mușchilor și controlul durerii, cu accent pe exerciții de impact redus (mers, înot, ciclism).
- Intervenții chirurgicale: înlocuirea sau reconstruția valvei/patentelor aortice, repararea aortei în disecții și chirurgia corectării diformităților toracice sau a scoliozei severe.
- Suplimente și nutrienți: în unele cazuri, omega-3, magneziul, vitaminele B și vitamina C pot sprijini sănătatea cardiovasculară și țesutul conjunctiv, cu acordul medicului.
Stil de viață și recomandări practice
Adoptarea unui stil de viață sănătos este esențială pentru pacienții cu sindrom Marfan. Recomandările includ:
- Activitate fizică moderată, cum ar fi mersul pe jos, înotul și ciclismul; evitarea sporturilor de înalt impact sau care solicită excesiv inima.
- Renunțarea la fumat și limitarea consumului de alcool pentru a reduce stresul asupra inimii și vaselor.
- Alimentație echilibrată: fructe, legume, proteine slabe, cereale integrale; evitarea excesului de sare pentru a controla tensiunea arterială.
- Supravegherea medicală regulată: evaluări cardiologice periodice, ecocardiografii, monitorizarea funcției valvelor și aorta, consultări oftalmologice regulate.
- Consilierea genetică: pentru cupluri cu istoric familial, pentru planificarea familială și testarea genetică a rudelor.
Gestionarea pe durata sarcinii
Femeile cu sindrom Marfan necesită monitorizare atentă în timpul sarcinii din cauza stresului cardiovascular crescut. Planul de îngrijire implică urmărire cardiacă regulată, posibil ajustarea tratamentului și evaluări speciale pentru complicațiile materno-fetale. În cazuri severe, se pot lua decizii privind tratamentele sau intervențiile necesare pentru siguranța mamei și a copilului.
Resurse, suport și informare
Gestionarea sindromului Marfan este mult mai eficientă atunci când pacientul beneficiază de sprijin multidisciplinar și de acces la diagnostice și investigații moderne. Consilierea genetică, grupuri de suport, precum și educația pacientului și a familiei joacă roluri vitale în adaptarea la provocările generate de această afecțiune. De asemenea, testele genetice și monitorizarea regulată ajută la detectarea timpurie a dilatării aortice și la prevenirea complicațiilor majore.
Relația dintre speranța de viață și managementul sindromului Marfan
Cu o gestionare eficientă, speranța de viață poate aproxima cea a populației generale. Ignorarea sau subestimarea monitorizării și tratamentului poate crește semnificativ riscul de complicații grave, cum ar fi dilatarea și ruptura aortei sau alte complicații cardiace, oculare și scheletice. Îngrijirea atentă, intervențiile adecvate și adoptarea unui stil de viață sănătos contribuie la creșterea calității vieții și la prelungirea acesteia.
Sindromul Marfan, ușor de depistat pentru studenții la asistență medicală | Semne, simptome, complicații și îngrijire medicală
tags: #sunt #gravida #su #am #sindrom #marfan